
聚乙烯树脂组合物的制作方法
本公开涉及一种聚乙烯树脂组合物,其具有改进的热稳定性,能够生产拉伸膜而无需担心加工缺陷。
背景技术:
1、传统的多层膜包装材料通常采用混合聚酰胺(pa)、聚对苯二甲酸乙二醇酯(pet)、聚丙烯(pp)等的复合材料。然而,随着进来消费者对环境的关切日益增强,易于回收的单一材料包装材料正受到关注。因此,食品包装和分发行业正朝着仅使用通用材料聚乙烯(pe)生产“全聚乙烯(all-pe)”膜的方向发展。但是,与聚丙烯和聚对苯二甲酸乙二醇酯等树脂相比,聚乙烯的缺点在于其耐热性、挺度和透明度均较差。
2、为了解决这个问题,正在积极寻求开发通过单轴或双轴拉伸吹膜和流延膜来提高其机械性能的技术。
3、但是,用于应用于该技术中的聚乙烯必须具有优异的膜拉伸性和机械性能,并且还要保持适当水平的透明度。
4、特别是对于拉伸过程中使用的高密度聚乙烯(hdpe),由于加工通常在190°c至最高270°c的宽温度范围内进行,因此通过添加适当的抗氧化剂和中和剂来最大限度地减少聚合物树脂的变形或物理性质的劣化非常重要。
技术实现思路
1、技术问题
2、为了解决上述现有技术的问题,本公开旨在提供一种聚乙烯树脂组合物,其具有改善的热稳定性,能够生产拉伸膜而无需担心加工缺陷的发生。
3、技术方案
4、为了解决上述问题,根据本公开,提供了一种聚乙烯树脂组合物,其包含mfrr(mfr21.6/mfr2.16)为15至60的聚乙烯、金属硬脂酸盐中和剂和抗氧化剂,其中该聚乙烯树脂组合物满足以下条件(i)至(iii),
5、(i)根据astm d 792测量的密度为0.9400至0.9700 g/cm3;
6、(ii)根据astm d 1238,在190°c和2.16 kg的载荷下测得的熔融指数为0.50至3.00 g/10 min;
7、(iii)分子量分布为10.00以上;以及
8、根据以下测量条件,使用旋转流变仪依次执行步骤1至3,并在每个步骤分别测量复数粘度和相位角后,将具有最低角频率的第一点处的复数粘度值定义为零剪切粘度,将通过用直线模型拟合vgp图(van gurp-palmen图)的7个点得到的y = a + bx关系式中的斜率值(b)定义为相位角斜率,当分别计算步骤1和步骤3的零剪切粘度和相位角斜率时,聚乙烯树脂组合物满足以下条件(iv)至(vi):
9、(iv)由以下步骤1的零剪切粘度与步骤3的零剪切粘度之差计算出的零剪切粘度变化为10,000 pa·s以下;
10、(v)以下步骤1的零剪切粘度为3,000至14,000 pa·s;
11、(vi)相位角斜率的变化为55以下;
12、<测量条件>
13、步骤1:温度230°c,频率0.1至100 hz扫描,应变0.5%,振荡
14、步骤2:温度230°c,频率固定为1 hz,应变0.5%,振荡30分钟
15、步骤3:温度230°c,频率0.1至100 hz扫描,应变0.5%,振荡。
16、此外,根据本公开,还提供了一种包含聚乙烯树脂组合物的拉伸膜。
17、本说明书中使用的术语仅用于描述示例性实施方式,并不旨在限制本公开。
18、单数表达方式包含复数表达方式,除非上下文另有明确规定。
19、在本说明书中,“包括”、“具有”或“包含”等术语旨在描述所列举的特征、数量、步骤、组分或其组合,并不排除存在或添加一个或多个其他特征、数量、步骤、组分或其组合的可能性。
20、此外,在整个说明书中,“大约”、“实质上”等程度术语用于表示当存在所述含义所固有的制造和材料公差时,达到或接近该数值的含义,并且用于防止不择手段的侵权者不公平地利用其中描述了精确或绝对的数值以帮助理解本技术的公开内容。
21、此外,在整个说明书中,“聚乙烯”或“乙烯(共)聚合物”是包括乙烯均聚物和/或乙烯与α-烯烃的共聚物的概念。
22、在本说明书中,除非另有定义,“共聚”可指嵌段共聚、无规共聚、接枝共聚或交替共聚,“共聚物”可指嵌段共聚物、无规共聚物、接枝共聚物或交替共聚物。
23、由于本公开可以进行各种修改并具有各种形式,因此下文将举例说明并详细描述具体的实施方式。然而,这并非旨在将本公开限制于所公开的具体形式,而应理解为包括所有在本公开的精神和技术范围内包含的修改、等效或替代。
24、下面将详细描述本公开。
25、(聚乙烯树脂组合物)
26、对于通常用于拉伸工艺的高密度聚乙烯(hdpe)而言,由于加工是在较宽的温度范围内进行的,因此在加工过程中尽量减少聚合物树脂的变形或物理性质的劣化非常重要。
27、在这方面,本公开查明了与用于单轴或双轴拉伸膜的聚乙烯树脂组合物的热稳定性相关的物理性质要求,并通过控制这些物理性质要求以及树脂组合物的组成成分,特别是抗氧化剂和中和剂,制备了一种聚乙烯树脂组合物,该组合物具有优异热稳定性并且可以生产拉伸膜而无需担心加工缺陷的发生。
28、具体而言,根据本公开的聚乙烯树脂组合物包含mfrr(mfr21.6/mfr2.16)为15至60的聚乙烯、作为中和剂的金属硬脂酸盐和抗氧化剂;
29、其中,聚乙烯树脂组合物满足下列条件(i)至(iii),
30、(i)根据astm d 792测得的密度为0.9400至0.9700 g/cm3;
31、(ii)根据astm d 1238在190°c和2.16 kg的载荷下测得的熔融指数为0.50至3.00g/10 min;
32、(iii)分子量分布为10.00以上;以及
33、根据以下测量条件,使用旋转流变仪依次执行步骤1至3,并在每个步骤分别测量复数粘度和相位角后,将具有最低角频率的第一点的复数粘度值定义为零剪切粘度,将通过用直线模型拟合vgp图(van gurp-palmen图)的7个点得到的y = a + bx关系式中的斜率值(b)定义为相位角斜率,当分别计算步骤1和步骤3的零剪切粘度和相位角斜率时,聚乙烯树脂组合物满足以下条件(iv)至(vi):
34、(iv)由以下步骤1的零剪切粘度与步骤3的零剪切粘度之差计算出的零剪切粘度变化为10,000 pa·s以下;
35、(v)以下步骤1的零剪切粘度为3,000至14,000 pa·s;
36、(vi)相位角斜率的变化为55以下;
37、<测量条件>
38、步骤1:温度230°c,频率0.1至100 hz扫描,应变0.5%,振荡
39、步骤2:温度230°c,频率固定为1 hz,应变0.5%,振荡30分钟
40、步骤3:温度230°c,频率0.1至100 hz扫描,应变0.5%,振荡。
41、具体而言,根据本公开,聚乙烯树脂组合物根据astm d 792测量的密度为0.9400至0.9700 g/cm3。
42、聚乙烯树脂组合物的密度会影响拉伸膜的挺度。如果聚乙烯树脂组合物的密度小于0.9400 g/cm3,则拉伸膜的挺度可能会降低;如果密度大于0.9700g/cm3,则由于密度过高,膜的拉伸性可能会降低。更具体而言,聚乙烯树脂组合物的密度可以是0.9400 g/cm3以上,或0.9450 g/cm3以上,或0.9460 g/cm3以上,或0.9465 g/cm3以上,以及0.9700 g/cm3以下,或0.9600 g/cm3以下,或0.9550 g/cm3以下,或0.9520 g/cm3以下。
43、此外,聚乙烯树脂组合物的熔融指数(mi2.16)为0.50至3.00 g/10min,同时具有如上所述的高密度。
44、聚乙烯树脂组合物的熔融指数会影响拉伸膜生产过程中的膜加工性和尺寸稳定性。如果mi2.16小于0.50 g/10 min,则加工压力可能会增加,导致加工性下降;如果熔融指数超过3.00 g/10min,则由于流动性高,气泡稳定性可能会变差,从而导致膜厚度变化。更具体而言,聚乙烯树脂组合物的mi2.16可以是0.50 g/10min以上,或0.80 g/10min以上,或1.00 g/10min以上,或1.20 g/10min以上,或大于1.20 g/10min,或1.25 g/10min以上,且3.00 g/10min以下,或2.50 g/10min以下,或2.00 g/10min以下,或1.50 g/10min以下,或1.35 g/10min以下。
45、同时,在本公开中,聚乙烯树脂组合物的熔融指数可根据astm d1238在190°c和2.16 kg的载荷下进行测量,并以10分钟内熔化的聚合物的重量(g)表示。
46、此外,聚乙烯树脂组合物具有10.00以上的宽分子量分布。
47、聚乙烯树脂组合物的分子量分布会影响加工性能。如果分子量分布较窄(小于10),则吹膜生产过程中的气泡稳定性以及流延膜生产过程中的树脂流动性可能会降低。具体而言,如果聚乙烯树脂组合物具有10以上的宽分子量分布,则在拉伸膜生产过程中可以表现出改善的加工性能和拉伸性能。更具体而言,聚乙烯树脂组合物的分子量分布可以是10.00以上、或10.50以上、或10.60以上、或10.65以上,以及15.00以下、或12.00以下、或11.50以下、或者11.25以下。
48、在本公开中,聚乙烯树脂组合物的分子量分布可通过以下方法计算:使用凝胶渗透色谱法(gpc)测定聚乙烯的重均分子量(mw)和数均分子量(mn),将重均分子量除以数均分子量(mw/mn,多分散性指数)。具体的测量方法和条件如下文的实验例中所述。
49、同时,当聚合物暴露于高温和氧气条件下时,会发生热氧化降解,这会导致链断裂和交联。
50、当发生链断裂时,聚合物的分子量降低,导致粘度降低,并且分子量分布也随之变小,从而降低了剪切稀化行为。因此,高剪切下的粘度变化很小,但热氧化降解前后零剪切下的粘度差异显著。这种链断裂会导致膜挤出过程中出现材料黄化和碳化,拉伸过程中出现断裂,最终导致膜强度降低。
51、此外,当发生交联时,聚合物链之间的连接增加,导致分子量增大。这可以在vgp图中证实。具体而言,在热氧化降解之前,其在低频区显示相位角较大,表现出粘性;而降解发生后,相位角急剧下降,表现出弹性。因此,当交联发生在热稳定性较低时,膜拉伸过程中相应部分会发生不均匀撕裂,导致膜表面出现蝴蝶图案等加工缺陷。
52、因此,本公开研究了如上所述的聚合物热行为,结果发现,当热稳定性较高时,聚合物的链断裂和交联减少,导致热氧化降解前后复数粘度和相位角的变化变得较小;同时,当热稳定性较高时,聚合物的交联减少,相位角减小的时间加快,结果相位角拐点降低。基于此,聚乙烯树脂组合物的热稳定性通过零剪切粘度的变化(δ零剪切粘度)、相位角斜率变化(δ相位角斜率)和相位角拐点来定义,并优化了它们各自的范围。
53、具体而言,对于本公开的聚乙烯树脂组合物,在使用旋转流变仪(ares)根据以下测量条件依次执行步骤1至3,并测量每个步骤的复数粘度后,当将具有最低角频率的第一点的复数粘度值定义为零剪切粘度时,分别获得步骤1和步骤3的零剪切粘度,并通过步骤1的零剪切粘度与步骤3的零剪切粘度之间的差异计算出的值,具体而言,即通过从步骤3的零剪切粘度中减去步骤1的零剪切粘度而获得的值,即零剪切粘度的变化量(δ零剪切粘度)(δ零剪切粘度= 步骤3的零剪切粘度-步骤1的零剪切粘度),为10,000 pa·s以下。
54、<测量条件>
55、步骤1:温度230°c,频率0.1至100 hz扫描,应变0.5%,振荡
56、步骤2:温度230°c,频率固定为1 hz,应变0.5%,振荡30分钟
57、步骤3:温度230°c,频率0.1至100 hz扫描,应变0.5%,振荡。
58、更具体而言,聚乙烯树脂组合物的零剪切粘度变化可以为10,000 pa·s以下,或9,000 pa·s以下,或8,950 pa·s以下,通过显示如此小的零剪切粘度变化,其可以具有优异的热稳定性。同时,由于零剪切粘度变化越小,热稳定性越优异,因此零剪切粘度变化的下限值并没有特别的限制,但是它可以为1,000 pa·s以上,或5,000 pa·s以上,或7,000pa·s以上,或7,300 pa·s以上。
59、此外,当如上步骤1,在230℃温度、0.1至100 hz频率扫描、0.5%应变和振荡条件下,使用旋转流变仪测量复数粘度后,将具有最低角频率的第一点的复数粘度值定义为零剪切粘度时,聚乙烯树脂组合物的零剪切粘度可为3,000至14,000 pa·s。如果聚乙烯树脂组合物的零剪切粘度小于3,000 pa·s,则在膜挤出过程中可能出现材料的黄化和碳化,或在拉伸过程中可能发生断裂,并且在膜生产过程中强度降低。同时,如果零剪切粘度超过14,000 pa·s,则膜挤出过程中的加工负荷可能较高,导致膜加工性能下降。
60、此外,对于聚乙烯树脂组合物,在根据上述测量条件,使用旋转流变仪依次执行步骤1至3,并在每个步骤测量相位角之后,当将用直线模型拟合vgp图(van gurp-palmen图)的7个点得到的y = a + bx关系式中的斜率值(b)定义为相位角斜率时,分别得到步骤1和步骤3的相位角斜率,并且由步骤1的相位角斜率与步骤3的相位角斜率之差计算出的相位角斜率变化(δ相位角斜率)(δ相位角斜率= 步骤3的相位角斜率 - 步骤1的相位角斜率)为55以下,更具体地,54以下,或53以下。由于相位角斜率变化越小,热稳定性越优异,因此对相位角斜率变化的下限值没有特别的限制,但其可为10以上,或30以上,或40以上,或45以上。
61、此外,对于聚乙烯树脂组合物,如步骤2所示,使用旋转流变仪,在氧气条件下,以1hz的固定频率和230°c的高温振荡30分钟,测量相位角随时间(步长时间)的变化后,由结果中得出相位角变化曲线图(x轴:时间,y轴:相位角)。当将相位角变化曲线上相位角数据前后两条切线的交点,即相位角变化曲线凸状或凹状发生变化的点,也就是相位角斜率由正变负或由负变正的点,定义为拐点,相位角的拐点可能在700秒以上,或720秒以上,或730秒以上。由于相位角拐点越高,热稳定性越优异,因此相位角拐点的上限值没有特别限制,但可为900秒以下,或880秒以下。
62、同时,在本公开内,零剪切粘度变化、相位角变化、零剪切粘度以及相位角拐点是通过使用旋转流变仪(ares流变仪)根据上述测量条件,在步骤1至3中测量复数粘度和相位角,并利用这些测量值计算得到的。此时,通过将聚乙烯树脂组合物颗粒置于流变仪上,使其熔化,然后将其压至1 mm的间隙来制备试样。零剪切粘度变化、零剪切粘度、相位角变化以及相位角拐点的测量方法将在以下实验例中进行更详细的描述。
63、具有上述物理性质的聚乙烯树脂组合物具体包含聚乙烯、抗氧化剂和中和剂。以下将详细描述各组成成分。
64、(聚乙烯)
65、根据本公开的聚乙烯树脂组合物包括mfrr(mfr21.6/mfr2.16)为15至60的聚乙烯。
66、由于聚乙烯满足上述mfrr条件,因此可以很容易地实现满足本公开中定义的物理性质要求的聚乙烯树脂组合物,由此,生产的聚乙烯树脂组合物具有改善的热稳定性,从而可以生产拉伸膜而无需担心加工缺陷的发生。
67、具体而言,聚乙烯的mfrr(mfr21.6/mfr2.16)可以是15.0以上,或20.0以上,或25.0以上,或25.5以上,或25.8以上,且60以下,或55以下,或50以下,或48.0以下,或45.0以下,或40.0以下,或35.0以下,或30.0以下,或28.0以下,或26.5以下,或26.1以下。
68、同时,mfrr的mfr21.6是在190°c和21.6 kg的负载下,根据iso 1133测量的;mfr2.16是在190°c和2.16 kg的负载下,根据iso 1133测量的。
69、此外,聚乙烯还可以满足以下条件(b1)和(b2):
70、(b1) 根据astm d 1238测量的熔融指数(mi2.16):0.5至3.0 g/10min
71、(b2) 根据astm d 792测量的密度:0.940至0.970 g/cm3。
72、具体而言,聚乙烯根据astm d 1238测量的熔融指数(mi2.16)可为0.50 g/10 min以上,或0.80 g/10 min以上,或1.00 g/10 min以上,或1.20 g/10 min以上,或大于1.20g/10 min,或1.30 g/10 min以上,或1.32 g/10 min以上,且3.00 g/10 min以下,或2.50g/10 min以下,或2.00 g/10 min以下,或1.50 g/10 min以下,或1.35 g/10 min以下。
73、此外,聚乙烯根据astm d 792测得的密度为0.940至0.970 g/cm3。如果聚乙烯的密度低于0.940 g/cm3,则担心拉伸膜的挺度可能会降低,而如果密度高于0.970 g/cm3,则由于密度过高,膜的拉伸性可能会降低。更具体而言,聚乙烯的密度可为0.940 g/cm3以上,或0.941 g/cm3以上,或0.945 g/cm3以上,且为0.970 g/cm3以下,或0.965 g/ cm3以下,或0.960 g/ cm3以下,或0.954 g/ cm3以下。
74、同时,聚乙烯具体可以是乙烯与具有3至20个碳原子的α-烯烃的共聚物。更具体而言,聚乙烯可以是乙烯与具有4至10个碳原子的α-烯烃的共聚物。更具体而言,聚乙烯可以是乙烯与1-己烯的共聚物。
75、此外,上述聚乙烯可例如通过在混杂负载型茂金属催化剂存在下聚合乙烯和具有3至20个碳原子的烯烃单体来制备,该混杂负载型茂金属催化剂包含:一种或多种选自以下化学式1所示化合物的第一茂金属化合物;一种或多种选自以下化学式2所示化合物的第二茂金属化合物;以及负载所述第一茂金属化合物和所述第二茂金属化合物的载体:
76、[化学式1]
77、
78、在上述化学式1中,
79、m1是第4族过渡金属,
80、x11和x12各自独立地为未取代或取代的c1-20烷基或卤素,
81、r1至r5和r7至r12各自独立地为氢、未取代或取代的c1-20烷基、未取代或取代的c6-60芳基、或-(ch2)n1-or13,
82、r6是未取代或取代的c1-20烷基、未取代或取代的c6-60芳基、或-(ch2)n1-or13,
83、条件是r1至r12中至少一个是-(ch2)n1-or13,
84、r13是未取代或取代的c1-20烷基,
85、n1是0到10的整数,并且
86、[化学式2]
87、
88、在上述化学式2中,
89、m2是第4族过渡金属,
90、x21和x22各自独立地是未取代或取代的c1-20烷基或卤素,
91、t2是c(碳)或si(硅),
92、q21和q22各自独立地是未取代或取代的c1-20烷基、未取代或取代的c6-60芳基、或-(ch2)n2-or32,或者q21和q22相互连接形成未取代或取代的c3-20环烷环,
93、r20至r31各自独立地是氢、未取代或取代的c1-20烷基、未取代或取代的c6-60芳基、或-(ch2)n2-or32,或者r20至r31中的两个相邻基团键合形成未取代或取代的c3-20环烷环,
94、条件是r20至r31、q21和q22中至少一个是-(ch2)n2-or32,r32是未取代或取代的c1-20烷基,n2是0到10的整数。
95、在本公开中,上述化学式的取代基将更具体地描述如下。
96、卤素可以是氟(f)、氯(cl)、溴(br)或碘(i)。
97、c1-20烷基可以是直链、支链或环状烷基。具体而言,c1-20烷基可以是1至20个碳原子的直链烷基;1至10个碳原子的直链烷基;1至5个碳原子的直链烷基;3至20个碳原子的支链烷基或环状烷基;3至15个碳原子的支链烷基或环状烷基;或3至10个碳原子的支链烷基或环状烷基。更具体而言,1至20个碳原子的烷基可以是甲基、乙基、正丙基、异丙基、正丁基、异丁基、叔丁基、正戊基、异戊基或环己基等。
98、c3-20环烷环可以是由碳原子构成的环。它可以是3至20个碳原子的烃环;3至15个碳原子的烃环;或含有3至10个碳原子的烃环。更具体而言,c3-20环烷环可以是环丙环、环丁环、环戊环或环己环等。
99、c2-20烯基可以是直链、支链或环状烯基。具体而言,c2-20烯基可以是2至20个碳原子的直链烯基、2至10个碳原子的直链烯基、2至5个碳原子的直链烯基、3至20个碳原子的支链烯基、3至15个碳原子的支链烯基、3至10个碳原子的支链烯基、5至20个碳原子的环状烯基、或5至10个碳原子的环状烯基。更具体而言,c2-20烯基可以是乙烯基、丙烯基、丁烯基、戊烯基或环己烯基等。
100、c1-20烷氧基可以是直链、支链或环状烷氧基。具体而言,c1-20烷氧基可以是1至20个碳原子的直链烷氧基;1至10个碳原子的直链烷氧基;1至5个碳原子的直链烷氧基;3至20个碳原子的支链或环状烷氧基;3至15个碳原子的支链或环状烷氧基;或3至10个碳原子的支链或环状烷氧基。更具体而言,1至20个碳原子的烷氧基可以是甲氧基、乙氧基、正丙氧基、异丙氧基、正丁氧基、异丁氧基、叔丁氧基、正戊氧基、异戊氧基、新戊氧基或环己氧基等。
101、c2-20烷氧基烷基可以是结构包含-ry-o-rz的取代基,其中烷基(-ry)的一个或多个氢原子被烷氧基(-o-rz)取代。具体而言,c2-20烷氧基烷基可以是甲氧基甲基、甲氧基乙基、乙氧基甲基、异丙氧基甲基、异丙氧基乙基、异丙氧基己基、叔丁氧基甲基、叔丁氧基乙基或叔丁氧基己基等。
102、c6-60芳基可以指单环、双环或三环芳烃。具体而言,c6-60芳基可以是苯基、萘基或蒽基等。
103、c7-20烷基芳基可指芳基上的一个或多个氢原子被烷基取代的取代基。具体而言,c7-20烷基芳基可以是甲基苯基、乙基苯基、正丙基苯基、异丙基苯基、正丁基苯基、异丁基苯基、叔丁基苯基或环己基苯基等。
104、c7-20芳烷基可以指烷基上的一个或多个氢原子被芳基取代的取代基。具体而言,c7-20芳烷基可以是苄基、苯基丙基或苯基己基等。
105、此外,第4族过渡金属可以是钛、锆、铪等。
106、混杂负载型茂金属催化剂是一种混杂催化剂,它既包含高分子量、高结晶度的第一茂金属化合物,也包含低分子量、低结晶度的第二茂金属化合物。
107、在使用混杂负载型茂金属催化剂在单反应器中进行共聚反应时,控制在一种共聚条件下构成该混杂负载型茂金属催化剂的茂金属化合物之间的聚合特性差异至关重要。特别是,为了获得适用于双轴拉伸的聚乙烯,必须将高分子量、高结晶度的组分和低分子量、低结晶度的组分组合在一起。因此,在本公开中,使用由第一茂金属化合物和第二茂金属化合物组合而得到的混杂负载型茂金属催化剂,制备了在一种共聚条件下具有每种特性的聚乙烯。
108、由于与中心金属键合的非桥联配体的结构,化学式1所示的第一茂金属化合物与第二茂金属化合物相比,共聚单体的聚合速率较低,而乙烯单体的聚合速率较高。因此,在乙烯/1-己烯共聚条件下,可以制备出具有少量scb和大mw的高分子量、高结晶度的聚乙烯。
109、同时,由于与中心金属键合的桥联配体结构,化学式2所示的第二茂金属化合物与第一茂金属化合物相比,共聚单体的聚合速率较高,而乙烯单体的聚合速率较低。因此,在乙烯/1-己烯共聚条件下,可以制备出具有许多scb和低mw的低分子量、低结晶度的聚乙烯。
110、具体而言,化学式1的中心金属(m1)可以具体是第4族过渡金属ti、zr或hf,更具体而言,可以是zr或hf。
111、具体而言,x11和x12可以各自独立地为甲基或氯,更具体而言,x11和x12可以均是甲基,也可以均是氯。
112、具体而言,r1至r5和r7至r12各自独立地为氢、未取代或取代的c1-20烷基、未取代或取代的c6-20芳基或-(ch2)n1-or13,r6为未取代或取代的c1-20烷基、未取代或取代的c6-20芳基或-(ch2)n1-or13,条件是r1至r5和r7至r12中的任何一个或两个可以是-(ch2)n1-or13。
113、具体而言,r1至r5可以各自独立地为氢、甲基、异丙基、正丁基、苯基或-(ch2)n1-or13。更具体而言,r1至r5可以各自独立地为氢、甲基、正丁基、苯基或叔丁氧基己基。
114、具体而言,r7或r8中的任何一个可以是-(ch2)n1-or13,而其余部分以及r1至r5和r9至r12可以各自独立地为氢、未取代或取代的c1-20烷基、未取代或取代的c6-60芳基或-(ch2)n1-or13。
115、具体而言,r7或r8中的任何一个可以是-(ch2)n1-or13,而其余部分以及r9至r12均可为氢。更具体而言,r7或r8中的任意一个可以是叔丁氧基己基,而其余部分以及r9至r12均可为氢。
116、具体而言,r13可以是叔丁基。
117、具体而言,r6为未取代或取代的c1-20烷基,或未取代或取代的c6-60芳基,其中c1-20烷基和c6-60芳基可各自独立地被c6-12芳基或si(r')3取代,r'可为c1-20烷基或c6-10芳基。更具体地,r6可为未取代的c1-20烷基、被c6-12芳基取代的c1-20烷基、被si(r')3取代的c1-20烷基、未取代的c6-30芳基、被c6-12芳基取代的c6-30芳基、被si(r')3取代的c6-30芳基,其中r'可为c1-20烷基或c6-10芳基。
118、更具体而言,r6可以是未取代的c1-20烷基或c6-20芳基,或被苯基、三甲基硅基或三苯基硅基取代的c1-20烷基或c6-20芳基。更具体而言,r6可以是甲基、乙基、异丙基、苄基、三甲基硅基甲基或苯基。
119、具体而言,n1可以是4到10的整数,更具体而言,n1可以是4到7的整数,甚至更具体而言,n1可以是6。
120、具体而言,由化学式1表示的第一茂金属化合物可以是选自下列化合物中的任一个:
121、
122、。
123、同时,制备化学式1所示的第一茂金属化合物的方法并没有特别的限制,例如,可以通过如下反应方案1所示的方法来制备第一茂金属化合物。
124、虽然由于茚配体的空间位阻,化学式1所示的化合物难以合成,但根据如下反应方案1所示的方法,可以高产率、高纯度地制备化学式1的化合物。
125、因此,根据本公开的一个实施方式,化学式1所示的化合物可通过包括以下步骤的制造方法制备:
126、通过使化学式1-1所示的化合物和化学式1-2所示的化合物反应制备化学式1-3的配体;以及
127、使化学式1-3的配体、化学式1-4的化合物和化学式1-5的过渡金属卤盐进行反应:
128、[反应方案1]
129、
130、在上述反应方案1中,m1、x11、x12和r1至r12的定义如以上化学式1中所示,x'各自独立地为卤素。
131、具体而言,化学式2的中心金属(m2)可以是第4族过渡金属ti、zr或hf,更具体而言,可以是zr。
132、具体而言,x21和x22可以各自独立地为甲基或氯,更具体而言,x21和x22可以各自为氯。
133、具体而言,t2可以是c(碳)。
134、具体而言,r20至r31、q21和q22中至少有一个可以是-(ch2)n2-or32。更具体而言,r20至r25、q21和q22中至少有一个可以是-(ch2)n2-or32。更具体而言,r20至r31、q21和q22中的一个或两个可以是-(ch2)n2-or32。更具体而言,r20至r25、q21和q22中的一个或两个可以是-(ch2)n2-or32。更具体而言,r20至r25、q21和q22中的任意一个或两个可以是叔丁氧基己基。
135、具体而言,q21和q22可以各自独立地为未取代或取代的c1-20烷基、未取代或取代的c6-20芳基或-(ch2)n2-or32,或者q21和q22可以相互连接形成未取代或取代的c3-20环烷环。更具体而言,q21和q22可以各自独立地为甲基、乙基、异丙基、苯基或-(ch2)n2-or32,或者q21和q22可以相互连接形成环戊环或环己环。
136、具体而言,r20至r23可以各自独立地为氢、c1-20烷基、c6-20芳基或-(ch2)n2-or32;更具体地,r20至r23可以各自独立地为氢、甲基、正丁基、苯基或叔丁氧基己基。更具体地,r20至r23中一个可以为叔丁氧基己基或正丁基,而其他为氢;或者r20至r23中两个可以各自独立地为甲基、正丁基或苯基,而其他为氢。
137、具体而言,r24至r31可以各自独立地为氢、c1-10烷基、c6-20芳基或-(ch2)n2-or32,或者r24至r31中相邻的两个基团可以连接形成未取代或取代的c3-10环烷环。更具体而言,r24至r31可以各自独立地为氢、叔丁基或叔丁氧基己基,或者r24至r31中相邻的两个基团可以连接形成被四个甲基取代的环己烷环。
138、具体而言,r32可以是叔丁基。
139、具体而言,n2可以是4到10的整数,更具体而言,n2可以是4到7的整数,更具体而言,n2可以是6。
140、具体而言,化学式2所示的茂金属化合物可以是选自下列化合物中的任一个:
141、
142、。
143、同时,制备化学式2所示的第二茂金属化合物的方法并没有特别的限制,例如,第二茂金属化合物可以通过如下反应方案2的方法制备。
144、虽然由于茚配体的空间位阻,化学式2所示的化合物难以合成,但根据如下反应方案2的方法,可以高产率、高纯度地制备化学式2的化合物。
145、因此,根据本公开的一个实施方式,化学式2所示的化合物可通过包括以下步骤的制造方法制备:
146、通过使化学式2-1所示的化合物和化学式2-2所示的化合物反应制备化学式2-3所示的化合物;
147、通过使化学式2-3所示的化合物和化学式2-4所示的化合物反应制备化学式2-5的配体;以及
148、使化学式2-5的配体与化学式2-6所示的过渡金属卤盐反应:
149、[反应方案2]
150、
151、在上述反应方案2中,m2、x21、x22、t2、q21、q22和r20至r31的定义如上化学式2中所定义,x”各自独立地为卤素。
152、同时,在混杂负载型茂金属催化剂中,可以1:1至25:1,或2:1至25:1,或3:1至25:1,或3:1至23:1,或3:1至20:1的摩尔比负载第一茂金属化合物和第二茂金属化合物。如果第一茂金属化合物与第二茂金属化合物的比例小于1:1,则由于高结晶度含量低,拉伸膜难以具有耐热性;如果第一茂金属化合物与第二茂金属化合物的比例超过25:1,则由于低结晶度含量低,难以进行双轴拉伸加工。
153、此外,在混杂负载型茂金属催化剂中,作为负载第一茂金属化合物和第二茂金属化合物的载体,可以使用表面具有高活性羟基、硅烷醇基或硅氧烷基团的载体。为此,可以使用表面经煅烧改性或经干燥从表面去除水分的载体。具体而言,可以使用煅烧硅胶制备的二氧化硅、高温干燥的二氧化硅等;二氧化硅-氧化铝;以及二氧化硅-氧化镁等,这些载体通常含有氧化物、碳酸盐、硫酸盐和硝酸盐组分,例如na2o、k2co3、baso4和mg(no3)2。
154、此外,当以负载型催化剂形式使用时,所制备聚合物的颗粒形状和堆积密度表现优异,适用于传统的淤浆聚合或本体聚合以及气相聚合工艺。同时,在各种载体中,以二氧化硅为载体时,由于过渡金属化合物的官能团通过化学键合负载,乙烯聚合过程中几乎没有催化剂从载体表面释放,因此在采用淤浆聚合或气相聚合制备聚乙烯共聚物时,可以最大限度地减少反应器壁或聚合物颗粒粘连造成的结垢现象。
155、此外,当负载于载体上时,基于1000 g载体,第一和第二茂金属化合物负载的含量范围例如可以分别为1mmol以上、或10 mmol以上,以及500 mmol以下、或300 mmol以下。当在上述含量范围内负载时,可以有利地通过展现适当的负载催化剂活性而兼顾维持催化剂活性和经济性。
156、此外,混合茂金属催化剂还可以包含助催化剂,以提高活性和工艺稳定性。
157、具体而言,助催化剂可以包括以下化学式3所表示的一种或多种化合物。
158、[化学式3]
159、-[al(r41)-o]a-
160、在上述化学式3中,
161、r41为卤素;或未取代或被卤素取代的c1-20烃基;以及
162、a是2以上的整数。
163、同时,在本说明书中,烃基是从烃中脱去一个氢原子的单价官能团,可包括烷基、烯基、炔基、芳基、芳烷基、芳烯基、芳炔基、烷基芳基、烯基芳基、炔基芳基等。并且,碳原子数为1至20的烃基可以是碳原子数为1至15或1至10的烃基。具体而言,碳原子数为1至20的烃基可以是直链、支链或环状烷基,例如甲基、乙基、正丙基、异丙基、正丁基、异丁基、叔丁基、正戊基、正己基、正庚基、环己基等,或者是芳基,例如苯基、萘基或蒽基等。
164、化学式3所示的化合物的实例包括基于烷基铝氧烷的化合物,如甲基铝氧烷、乙基铝氧烷、异丁基铝氧烷或丁基铝氧烷,可以使用其中任何一种或两种或更多种的混合物。
165、基于烷基铝氧烷的化合物使第一和第二茂金属化合物稳定,并且还起到路易斯酸的作用,从而通过包括可以通过路易斯酸碱相互作用与引入到第二茂金属化合物桥基团中的官能团形成键的金属元素而进一步增强催化剂活性。
166、此外,助催化剂的用量可以根据所需催化剂和聚乙烯的物理性质或效果进行适当调整。例如,当使用二氧化硅作为载体时,基于1000 g二氧化硅,助催化剂的负载量可以是100g以上、或500g以上、或750g以上,以及6000g以下、或5500g以下、或5400g以下。
167、根据本公开的具有上述结构的混杂茂金属催化剂可通过包括以下步骤的制备方法制备:将助催化剂化合物负载于载体上,以及将第一和第二过渡金属化合物负载于载体上,此时,可根据需要改变助催化剂和第一和第二过渡金属化合物的负载顺序,也可根据需要改变第一和第二过渡金属化合物的负载顺序。第一和第二过渡金属化合物可以同时负载。考虑到根据负载顺序确定的负载型催化剂结构的效果,其中,先将助催化剂负载于载体上,再依次负载第一和第二过渡金属化合物,可使所制备的负载型催化剂在聚乙烯共聚物的生产过程中实现更高的催化活性和更优异的工艺稳定性。
168、如上所述,通过包括具有特定结构的第一和第二茂金属化合物,这种混杂负载型茂金属催化剂可以表现出优异的催化活性。因此,该混杂负载型茂金属催化剂可适用于乙烯和烯烃单体的聚合。
169、可通过将混杂负载型茂金属催化剂溶解或稀释于4至12个碳原子的脂肪烃溶剂(例如异丁烷、戊烷、己烷、庚烷、壬烷、癸烷及其异构体)、芳香烃溶剂(例如甲苯和苯)、氯原子取代的烃溶剂(例如二氯甲烷和氯苯)等中来注入。优选用少量烷基铝处理本文的溶剂以除去少量作为催化剂毒物的水或空气来使用所述溶剂,也可以使用助催化剂进行处理。
170、同时,作为与乙烯聚合的烯烃单体,可以使用乙烯、α-烯烃、环状烯烃、具有两个或更多个双键的二烯烯烃或三烯烯烃。
171、烯烃单体的具体实例包括乙烯、丙烯、1-丁烯、1-戊烯、4-甲基-1-戊烯、1-己烯、1-庚烯、1-辛烯、1-癸烯、1-十一烯、1-十二烯、1-十四烯、1-十六烯、1-二十烯、降冰片烯、降冰片二烯、亚乙基降冰片烯、苯基降冰片烯、乙烯基降冰片烯、二环戊二烯、1,4-丁二烯、1,5-戊二烯、1,6-己二烯、苯乙烯、α-甲基苯乙烯、二乙烯基苯、3-氯甲基苯乙烯等,并且可以混合和共聚两种或更多种单体。更具体而言,烯烃单体可以是1-己烯。
172、烯烃单体的输入量可根据待制备聚乙烯共聚物的物理性质确定。例如,考虑到本公开中待实现的聚乙烯共聚物的物理性质,基于乙烯的总重量,烯烃单体的输入量可以为3.0-10.0wt%,或5.0-8.0wt%。
173、此外,在氢气输入的条件下进行聚合反应。
174、具体而言,基于单体乙烯的总重量,氢气的输入量为5至120 ppm。更具体而言,基于乙烯的总重量,氢气的输入量可为5ppm以上、或10ppm以上、或15ppm以上、或20 ppm以上、或22ppm以上,以及120 ppm以下、或100 ppm以下、或50 ppm以下、或40 ppm以下、或35 ppm以下、或30 ppm以下。
175、当在上述范围内输入氢气时,更容易实现上述聚乙烯的物理性质。
176、此外,聚合反应可以气相聚合反应或淤浆聚合反应进行。
177、因此,可以使用一个气相聚合反应器、连续淤浆聚合反应器或环管淤浆反应器进行聚合反应。
178、此外,聚合反应可在40℃以上、或60℃以上、或80℃以上,以及110℃以下、或100℃以下、或90℃以下的温度下进行。同时,若进一步控制聚合反应过程中的压力条件,则聚合反应可在5巴(bar)以上、或10 巴以上、或20 巴以上,以及50 巴以下、或45 巴以下、或40巴以下的压力下进行。在这样的温度和压力条件下进行聚合反应,更容易实现所需的聚乙烯物理性质。
179、该聚乙烯是采用混杂负载有显示高分子量和高结晶度的茂金属化合物以及显示低分子量和低结晶度的茂金属化合物的催化剂制备的,从而具有较高的高结晶度含量,并提高了高结晶度组分的主链平均分子量。因此,当使用该聚乙烯制备拉伸膜时,可以提高拉伸膜的热稳定性。
180、(中和剂)
181、在根据本公开的聚乙烯树脂组合物中,中和剂包括金属硬脂酸盐。
182、金属硬脂酸盐中包含的金属阳离子在聚乙烯从高于其熔点的温度逐渐冷却至达到结晶温度的过程中起到成核点的作用,使聚合物晶体尺寸致密,同时提高结晶度。此外,由于金属阳离子以二价阳离子的形式存在,它在高于聚乙烯熔点的温度下会分离成两种脂肪酸形式,并在低于聚乙烯熔点的温度下与脂肪酸或聚合物结合。当它与结晶聚合物的末端结合时,可以形成具有均匀晶间距的晶体结构,并通过防止超高分子量聚合物的形成来改善雾度特性(即膜的透明度)。此外,它还可以与聚乙烯捏合,降低树脂组合物的熔体粘度,从而改善流动性,结果提高成型加工性能。
183、金属硬脂酸盐可以是包括元素周期表中第2族碱土金属或第12族过渡金属作为金属的金属硬脂酸盐。在不同金属中,这些金属元素具有二价阳离子,易于与脂肪酸和具有羟基(oh-)的脂肪酸盐(例如硬脂酸盐系列)结合。此外,由相应金属元素制备的脂肪酸盐熔点为125~130℃,与聚乙烯的熔点相近或比其略高。因此,在液态聚乙烯结晶过程中,其会结晶,提高晶体排列的均匀性,并且也能在膜生产过程中提高结晶度。更具体而言,该金属可以是mg、ca、sr、ba、cd或zn,甚至更具体而言,可以是ca、mg或zn。
184、金属硬脂酸盐的具体实例包括硬脂酸钙(ca-st)、硬脂酸锌或硬脂酸镁等,可以使用其中任何一种或两种或更多种的混合物。
185、基于聚乙烯的总重量,中和剂的含量可为100至2000 ppm。更具体而言,如果聚乙烯树脂组合物中金属阳离子的含量低于100 ppm,则其对提高结晶度和晶体取向均匀性的效果微乎其微;如果其超过2000 ppm,则金属阳离子可能会渗出并降低膜表面的光滑度,或者成为污染物并降低透明度。更具体而言,基于聚乙烯总重量,中和剂的含量可以为100ppm以上、或500 ppm以上、或800 ppm以上、或1000 ppm以上,以及2000 ppm以下、或1800ppm以下、或1500 ppm以下、或1200 ppm以下。
186、(抗氧化剂)
187、在根据本公开的聚乙烯树脂组合物中,抗氧化剂具体包括第一抗氧化剂和第二抗氧化剂。
188、第一抗氧化剂作为自由基清除剂,与聚乙烯中产生的自由基反应,从而稳定聚乙烯。第一抗氧化剂释放其所含的氢来稳定自由基,其自身则转化为自由基,但其通过共振效应或电子重排保持稳定形式。第一抗氧化剂的具体实例包括酚类化合物、芳香胺类化合物等,可以使用其中任何一种,也可以使用其中两种或更多种的混合物。
189、此外,酚类化合物的具体实例包括季戊四醇四[3-(3,5-二叔丁基-4-羟基苯基)丙酸酯]或1,3,5-三甲基-2,4,6-三(3,5-二叔丁基-4-羟基苄基)苯等,可以使用其中任何一种或两种或更多种的混合物。此外,作为芳香胺类化合物,可以提及苯基萘胺、4,4'-(α,α-二甲基苄基)二苯胺和n,n'-二-2-萘基-对苯二胺等,可以使用其中任何一种或两种或更多种的混合物。此外,也可以使用市售的irganoxtm1010(巴斯夫公司)、irganoxtm3114(巴斯夫公司)或irganoxtm1076(巴斯夫公司)等。
190、此外,第二抗氧化剂作为过氧化物分解剂,具有提高高温耐热性和加工性能以及防止变色的优异效果。第二抗氧化剂的具体实例包括亚磷酸酯化合物、硫化合物等,可以使用其中任何一种,也可以使用两种或更多种化合物的混合物。
191、作为亚磷酸酯化合物,可以提及三(2,4-二叔丁基苯基)亚磷酸酯、双(2,4-二叔丁基苯基)季戊四醇二亚磷酸酯和双(2,4-二枯基苯基)季戊四醇二亚磷酸酯等,可使用这些化合物中的任何一种或两种或更多种的混合物。此外,也可使用市售的irgafostm168(巴斯夫公司(basf))或cyanoxtm1790(氰特公司(cytec))等。
192、基于聚乙烯的总重量,抗氧化剂的含量可为500至2200 ppm。更具体而言,基于聚乙烯树脂组合物的总重量,抗氧化剂的含量可为500 ppm以上、或800 ppm以上、或1000 ppm以上,以及2200 ppm以下、或2100 ppm以下、或2000 ppm以下。
193、此外,在满足上述抗氧化剂含量范围的条件下,所包含的第一抗氧化剂和第二抗氧化剂的重量比可以为1:1至1:2。更具体而言,第一抗氧化剂和第二抗氧化剂的重量比可以为1:1至1:1.2,或者1:1.2至1:2。当以上述重量比包含它们时,提高聚乙烯树脂组合物的热稳定性和所制备膜的物理性质的效果更为优异。
194、同时,根据本公开的聚乙烯树脂组合物,除上述聚乙烯、抗氧化剂和中和剂外,还可以包含一种或多种添加剂,例如成核剂、爽滑剂、防粘连剂、紫外线稳定剂、抗静电剂等。添加剂的含量没有特别限制,例如,相对于聚乙烯的总重量,其含量可以分别为500 ppm以上、或700 ppm以上、或1000 ppm以上,以及2500 ppm以下、或1500 ppm以下。
195、(聚乙烯树脂组合物的制备方法)
196、根据本公开的聚乙烯树脂组合物可通过将上述聚乙烯、抗氧化剂、中和剂以及可选的其他添加剂按满足上述聚乙烯树脂组合物的物理性质要求的用量混合制备。因此,本公开提供了一种制备聚乙烯树脂组合物的方法,该方法包括将上述聚乙烯、抗氧化剂、中和剂以及可选的其他添加剂按上述用量混合的步骤。此时,混合方法并无特别限制,可以使用常规的混合工艺和混合设备。
197、此外,聚乙烯树脂组合物的制备方法还可以包括在混合工艺之后进行熔融和挤出的步骤。通过上述熔融和挤出工艺,可以制备颗粒状聚乙烯树脂组合物。
198、制备聚乙烯的聚合反应之后,由于以粉末形式得到聚合产物,可用的抗氧化剂种类有限;此外,由于用于每种粉末的抗氧化剂的含量差异较大,因此使用该粉末制备的制品的物理性质差异也较大。相比之下,当进行熔融和挤出工艺时,包括抗氧化剂在内的各组分均匀混合,从而所得制品能具有均匀的物理性质。
199、同时,在本公开中,“颗粒”或“颗粒状”是指通过挤压原料形成的小粒或块状物,包括该技术领域中所有被归类为颗粒的形状,例如圆形、扁平形、片状、多边形、棒状等。此外,颗粒的尺寸根据用途和形状适当确定,并不特别受限,但为了将其与通常平均直径在1mm级别的粉末区分开,在本公开中,颗粒被定义为具有2mm以上的平均直径。此时,“直径”是指颗粒外周表面上任意直线距离中的最长距离,可以使用视频显微镜等进行测量。
200、可以使用常规挤出机进行熔融挤出工艺,只要满足颗粒形态的条件,其具体方法和条件并无特别限制。
201、此外,熔融和挤出工艺可以根据常规方法进行。例如,可以使用双螺杆挤出机等挤出机,在180至220℃或180至210℃的挤出温度下进行熔融和挤出工艺。
202、采用上述制备方法,制备了满足上述物理性质条件的聚乙烯树脂组合物。所制备的聚乙烯树脂组合物具有优异的热稳定性,因此在拉伸膜生产过程中不用担心出现膜表面蝴蝶纹路等加工缺陷或发生黄化,且所制备的双轴拉伸膜能够显示出优异的外观特性以及优异的拉伸特性和拉伸强度特性。
203、(拉伸膜)
204、因此,本公开提供了一种使用上述聚乙烯树脂组合物制备的拉伸膜,具体是一种双轴拉伸膜。
205、除了使用所述聚乙烯树脂组合物外,可根据常规膜制备方法制备拉伸膜。
206、例如,根据本公开的拉伸膜可以根据以下拉伸条件制备,更具体的膜制备方法和条件如下文实施例中所述。
207、- 使用bruckner公司制造的实验室挤出生产线(l/d比:42,螺杆直径:25mm,熔体/t-模头温度:220°c)生产厚度为0.75mm的聚乙烯片材
208、- 使用ocean science公司的coad.521拉伸机对尺寸为50 mm(宽)x 50 mm(长)的聚乙烯片进行双轴拉伸
209、- 在120至127°c的条件下,预热90秒后,进行顺序拉伸(md→td)。
210、由于含有上述聚乙烯树脂组合物,拉伸膜表现出优异的拉伸性能。
211、具体而言,拉伸膜可以是厚度为10至100 μm的双轴拉伸膜,其在md(纵向)上的拉伸比为5以上,或5至8,在td(横向)上的拉伸比为8以上,或8至10。
212、此外,由于聚乙烯树脂组合物优异的热稳定性,拉伸膜表现出优异的外观特性,不会在膜表面上出现蝴蝶图案等加工缺陷或出现黄化。
213、【发明效果】
214、根据本公开的聚乙烯树脂组合物具有提高的热稳定性,能够生产拉伸膜而无需担心加工缺陷的发生。
215、【附图说明】
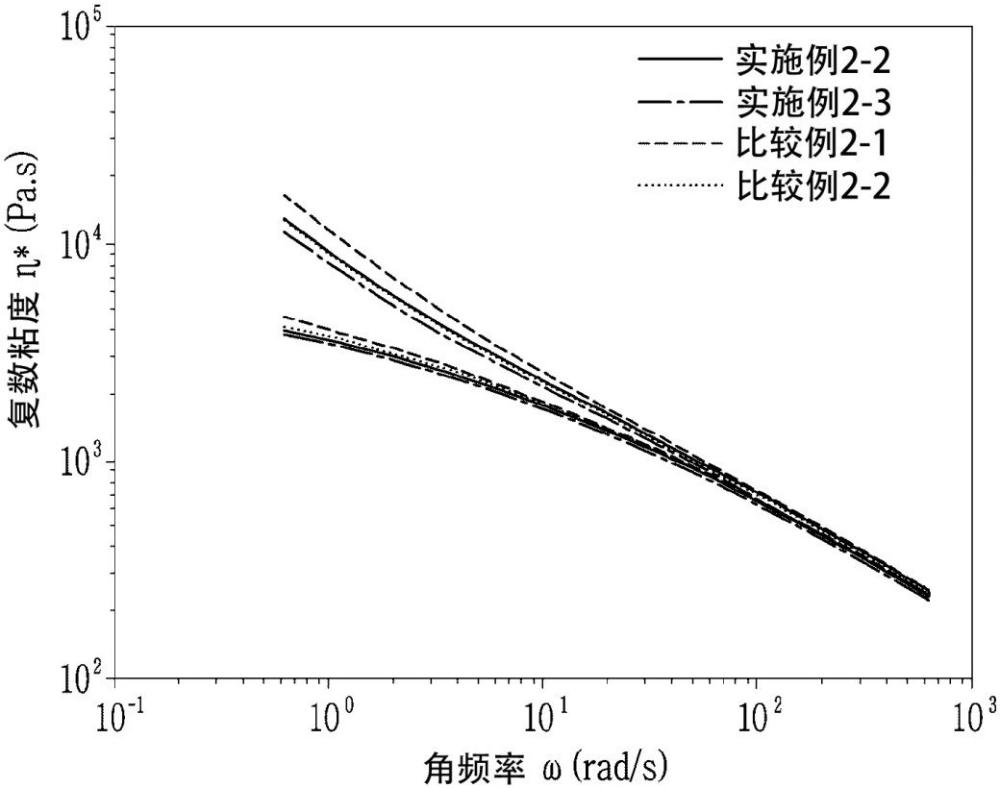
216、图1是显示实施例2-2、2-3和比较例2-1、2-2的聚乙烯树脂组合物的复数粘度随各角频率变化的观察结果的图。
217、图2是显示实施例2-2、2-3和比较例2-1、2-2的聚乙烯树脂组合物的相位角随复数模量变化的观察结果的图。
218、图3是显示实施例2-3和比较例2-1的聚乙烯树脂组合物的相位角随时间变化曲线的相位角拐点的图。
219、【具体实施方式】
220、以下列举一些优选实施例,以帮助理解本公开。但是,提供以下实施例仅用于帮助更好地理解本公开,而本公开的内容并不受限于此。
221、<茂金属化合物的制备>
222、合成实施例1-1:第一茂金属化合物(a1)的制备
223、(a1)
224、(1)配体的合成
225、在氩气下,将27.2 g(100 mmol)的3-(6-叔丁氧基己基)-1h-茚和250 ml正己烷加入干燥的2l schlenk烧瓶中。冷却至-78℃后,滴加42 ml(1.05当量,105 mmol)2.5 m正丁基锂己烷溶液。反应混合物缓慢升温至室温,然后搅拌8小时。再次冷却至-78℃后,滴加21.3 g(1.5当量,150 mmol)碘甲烷。缓慢升温至室温并搅拌24小时后,用水和乙醚分离有机层,并用mgso4干燥,得到24.1 g (84.2 mmol, 产率84.2%)的3-(6-叔丁氧基己基)-1-甲基-1h-茚。
226、1h nmr (500 mhz, cdcl3): 1.12 (9h, s), 1.29 (3h, d), 1.42 (4h, m),1.56 (2h, m), 1.70 (2h, m), 2.52 (2h, t), 3.34 (2h, t), 3.42 (1h, m), 6.25(1h, brs), 7.21 (1h, t), 7.25-7.32 (2h, m), 7.40 (1h, d)。
227、(2)茂金属化合物的合成
228、在氩气下,将5.73 g(20 mmol)上述合成的配体和70 ml乙醚加入到干燥的250 mlschlenk烧瓶中。冷却至-78℃后,滴加8.4 ml(1.05当量,21 mmol)2.5 m正丁基锂己烷溶液。反应混合物缓慢升温至室温,然后搅拌8小时。再次冷却至-78℃后,加入8.46 g(1.0当量,20 mmol)(1-正丁基-3-甲基环戊二烯基)zrcl3二甲氧基乙烷络合物和30 ml乙醚。缓慢升温至室温并搅拌24小时后,减压干燥反应混合物,并加入二氯甲烷。将所得悬浮液在氩气下过滤以除去licl,然后将滤液在减压下干燥,并加入正己烷。将所得悬浮液在氩气下过滤,得到7.52 g(12.9 mmol,产率64.5%)固体形式的茂金属化合物(a1)。
229、1h nmr (500 mhz, cdcl3): 0.77-0.81 (3h, m), 1.09 (9h, s), 1.16-1.28(6h, m), 1.48-1.56 (6h, m), 1.95 (3h, d), 2.14 (1h, m), 2.42 (4h, m), 2.68(1h, m), 2.90 (1h, m), 3.23 (2h, t), 4.97 (1h, dt), 5.11 (1h, dt), 5.76 (1h,t), 6.41 (1h, brs), 7.13-7.15 (2h, m), 7.46-7.48 (2h, m)。
230、合成实施例1-2:第一茂金属化合物(a2)的制备
231、(a2)
232、(1)配体的合成
233、在氩气下,将120 g(440 mmol)3-(6-叔丁氧基己基)-1h-茚和1.1 l正己烷加入干燥的2 l schlenk烧瓶中。冷却至-78℃后,滴加185 ml(1.05当量,462.5 mmol)2.5 m正丁基锂己烷溶液。反应混合物缓慢升温至室温,并搅拌8小时。再次冷却至-78℃后,滴加82.8g(1.1当量,484 mmol)苄基溴。将反应物缓慢升温至室温并搅拌24小时后,用水和乙醚分离有机层,并用mgso4干燥,得到137 g(377 mmol,产率为85.7%)3-(6-叔丁氧基己基)-1-苄基-1h-茚。
234、1h nmr (500 mhz, cdcl3): 1.22 (9h, s), 1.32 (4h, m), 1.44 (2h, m),1.57 (2h, m), 1.73 (2h, m), 2.59 (2h, m), 3.38 (2h, t), 3.75 (1h, m), 6.14(1h, brs), 7.14-7.45 (9h, m)。
235、(2)茂金属化合物的合成
236、在氩气保护下,将上述合成的9.06 g(25 mmol)配体和90 ml乙醚加入到干燥的250 ml schlenk烧瓶中。冷却至-78℃后,滴加11 ml(1.05当量,27.5 mmol)2.5 m正丁基锂己烷溶液。反应混合物缓慢升温至室温,并搅拌8小时。再次冷却至-78℃后,加入10.6 g(1.0当量,25 mmol)(1-正丁基-3-甲基环戊二烯基)zrcl3二甲氧基乙烷络合物和30 ml乙醚。缓慢升温至室温并搅拌24小时后,减压干燥反应混合物,并加入二氯甲烷。将所得悬浮液在氩气保护下过滤以除去licl,然后将滤液在减压下干燥,并加入正己烷。将所得悬浮液在氩气保护下过滤,得到8.76 g(13.3 mmol,产率53.2%)固体形式的茂金属化合物(a2)。
237、1hnmr (500 mhz, cdcl3): 0.88-0.91 (3h, m), 1.22 (9h, s), 1.29-1.40(8h, m), 1.52-1.76 (4h, m), 2.06 (3h, s), 2.11-2.22 (2h, m), 2.59-2.68 (2h,m), 2.99-3.07 (2h, m), 3.34 (2h, t), 4.43 (1h, dt), 5.21 (1h, dt), 5.78 (1h,t), 6.47 (1h, brs), 7.11-7.63 (9h, m)。
238、合成实施例1-3:第一茂金属化合物(a3)的制备
239、(a3)
240、在氩气下,将5.73 g (20 mmol)上述合成实施例1-1的(1)中合成的配体和70 ml乙醚加入到干燥的250 ml schlenk烧瓶中。冷却至-78℃后,滴加8.4 ml (1.05当量,21mmol) 2.5 m正丁基锂己烷溶液。反应混合物缓慢升温至室温,然后搅拌8小时。再次冷却至-78℃后,加入8.12 g (1.0当量,20 mmol)(四甲基环戊二烯基)hfcl3和30 ml乙醚。缓慢升温至室温并搅拌24小时后,减压干燥反应混合物,并加入甲苯。将所得悬浮液在氩气下过滤以除去licl,然后将20 ml(3.0当量,60 mmol)3.0 m甲基溴化镁乙醚溶液逐滴加入滤液中。将反应混合物加热至80℃然后搅拌2天。冷却至室温后,加入1,4-二氧六环。将所得悬浮液在氩气下过滤以除去镁盐,然后将反应混合物减压干燥,得到7.80 g(12.7 mmol,产率63.4%)油状茂金属化合物(a3)。
241、1h nmr (500 mhz, cdcl3): -1.39 (6h, d), 1.17 (9h, s), 1.30-1.37 (4h,m), 1.45-1.70 (4h, m), 1.81-1.90 (12h, m), 2.27 (3h, s), 2.30-2.41 (1h, m),2.72-2.80 (1h, m), 3.30 (2h, t), 4.92 (1h, brs), 5.56 (1h, brs), 7.10-7.19(2h, m), 7.39-7.46 (2h, m)。
242、合成实施例2-1:制备第二茂金属化合物(b1)
243、(b1)
244、(1)配体的合成
245、在氩气下,将100 g(450 mmol)2-(6-叔丁氧基己基)环戊二烯、103 g(2.0当量,900 mmol)2,4-二甲基-3-戊酮和1 l乙醇加入到干燥的250 ml schlenk烧瓶中。冷却至0℃后,滴加48.0 g(1.5当量,675 mmol)吡咯烷。将反应混合物缓慢升温至室温,然后搅拌24小时。将反应混合物冷却至0℃后,加入1 l 10体积%乙酸水溶液,并搅拌30分钟。用水和乙醚分离有机层,用mgso4干燥,得到44.9 g (141 mmol, 产率31.3%) 2-(6-叔丁氧基己基)-5-(2,4-二甲基戊-3-亚基)-环戊-1,3-二烯。
246、在氩气下,将1.66 g(10 mmol)芴和40 ml四氢呋喃加入另一个干燥的250 mlschlenk烧瓶中。冷却至-78℃后,滴加4.8 ml(1.2当量,12 mmol)2.5 m正丁基锂己烷溶液。将反应混合物缓慢升温至室温,然后搅拌8小时。冷却至-78℃后,加入3.19 g(1.0当量,10mmol)上述合成的2-(6-叔丁氧基己基)-5-(2,4-二甲基戊-3-亚基)-环戊-1,3-二烯和10ml四氢呋喃。缓慢升温至室温并搅拌24小时后,用水和乙醚分离有机层,并用mgso4干燥,得到3.94 g(8.12 mmol,产率 81.2%)配体。
247、1h nmr (500 mhz, cdcl3): 0.87 (12h, d), 1.12 (9h, s), 1.34 (2h, m),1.41 (2h, m), 1.46 (2h, m), 1.55 (4h, m), 2.18 (2h, t), 2.91 (2h, d), 3.36(2h, t), 3.73 (1h, s), 6.15 (1h, t), 6.25 (1h, brs), 7.25-7.44 (4h, m), 7.55(2h, dd), 7.90 (2h, dd)。
248、(2)茂金属化合物的合成
249、在氩气下,将3.94 g(8.12 mmol)上述合成的配体、5 ml甲基叔丁基醚和20 ml甲苯加入到干燥的250 ml schlenk烧瓶中。冷却至-78℃后,滴加7.1 ml(2.2当量,17.8mmol)2.5 m正丁基锂己烷溶液。将反应混合物缓慢升温至室温,然后搅拌8小时。冷却至-78℃后,加入3.06 g(1.0当量,8.12 mmol)zrcl4(thf)2和5 ml甲基叔丁基醚。缓慢升温至室温并搅拌24小时后,将反应混合物在室温下减压干燥以除去甲基叔丁基醚。将所得甲苯悬浮液在氩气下过滤以除去licl,然后将滤液在50℃下减压干燥,并加入正己烷。将所得悬浮液在氩气下过滤,得到2.61 g(4.04 mmol,产率49.8%)固体形式的茂金属化合物(b1)。
250、1h nmr (500 mhz, c6d6):1h nmr (500 mhz, c6d6): 0.91 (12h, d), 1.13 (9h,s), 1.15-1.38 (6h, m), 1.40-1.55 (6h, m), 3.22 (2h, t), 5.32-6.12 (3h, m),7.20-7.32 (2h, t), 7.47-7.55 (2h, dd), 7.72 (2h, d), 7.93 (2h, t)。
251、负载型催化剂的制备
252、制备实施例1:催化剂1的制备
253、二氧化硅(sp 952,来自grace davision)在200°c的温度下真空脱水干燥12小时。
254、将800 g干燥二氧化硅置于20 l不锈钢反应器(sus reactor)中,加入6 kg甲基铝氧烷(mao)甲苯溶液(10 wt%),于70℃下搅拌缓慢反应1小时。反应结束后,用足量甲苯多次洗涤,直至未反应的铝化合物完全去除。将25.4 g第一茂金属化合物(a1)和2.8 g第二茂金属化合物(b1)溶于甲苯中制备的溶液依次加入反应器中,于40℃下搅拌反应4小时。用足量甲苯洗涤后,真空干燥,得到混杂负载型茂金属催化剂1,为固体粉末。
255、制备实施例2和3
256、除了使用如下表1中所述的茂金属化合物的种类和含量,代替25.4 g的第一茂金属化合物(a1)和2.8g的第二茂金属化合物(b1)之外,以与制备实施例1相同的方法分别制备混杂负载型茂金属催化剂2和3。
257、[表1]
258、
259、聚乙烯的制备
260、实施例1-1
261、聚合反应器为异丁烷淤浆环管工艺的连续反应器,反应器容积为140 l,其在反应流速约为7 m/s下运行。以恒定速率连续输入聚合所需的气体(乙烯、氢气)和共聚单体,并调整各组分的流速以匹配目标产物。所有气体和共聚单体(1-己烯)的浓度均通过在线气相色谱仪进行确认。负载型催化剂以异丁烷浆料进料,反应器压力维持在40 巴,在80℃的温度下进行聚合反应。此时,制备聚乙烯所需的乙烯输入量、溶剂异丁烷输入量、1-己烯/乙烯输入比以及氢气/乙烯输入比如下表2所示。
262、实施例1-2和1-3
263、除将条件改为下表2中所述的条件外,以与实施例1中相同的方法分别制备聚乙烯。
264、比较例1-1至1-3
265、除将条件改为下表2中所述的条件外,以与实施例1中相同的方法分别制备聚乙烯。
266、采用下列方法测定实施例1-1至1-3和比较例1-1至1-3中制备的聚乙烯的物理性质,结果如下表2所示。
267、(1)mi2.16
268、熔融指数(mi2.16)根据astm d1238进行测量(条件e,190°c,2.16 kg载荷)。
269、(2)mfrr(mfr21.6/mfr2.16)
270、熔体流动速率比(mfrr,mfr21.6/mfr2.16)是通过将mfr21.6除以mfr2.16计算得出的,其中mfr21.6是根据iso 1133在190°c温度和21.6 kg载荷下测得的,而 mfr2.16是根据 iso1133在190°c温度和2.16 kg载荷下测得的。
271、(3)密度(g/cm3)
272、密度(g/cm3)根据美国材料与试验协会标准astm d 792进行测量。
273、[表2]
274、
275、上表中,wt%和ppmw均以乙烯的总重量为基准。
276、<聚乙烯树脂组合物的制备>
277、实施例2-1
278、基于上述实施例1-1中获得的聚乙烯总重量,加入500 ppm巴斯夫公司的irganoxtm1010作为第一抗氧化剂,500 ppm巴斯夫公司的irgafostm168作为第二抗氧化剂,以及1000 ppm硬脂酸钙(ca-st)作为中和剂,并混合,然后使用双螺杆挤出机(tek 30 mhs,smplatech公司,直径32 phi,l/d=40)在190°c的挤出温度下挤出,制备颗粒状聚乙烯树脂组合物。
279、实施例2-2至2-5
280、除了将条件改为下表3中所述的条件,通过与上述实施例2-1相同的方法制备聚乙烯树脂组合物。
281、实施例2-6
282、除了使用松原工业株式会社(songwon industrial co., ltd.)的songnoxtm1010代替irganox 1010作为第一抗氧化剂,使用松原工业株式会社的songnoxtm1680代替irgafos 168作为第二抗氧化剂,且基于实施例1-1中获得的聚乙烯的总重量,每种抗氧化剂的用量均为500 ppm之外,以与实施例2-1相同的方法制备聚乙烯树脂组合物。
283、实施例2-7
284、除了基于实施例1-1中获得的聚乙烯的总重量添加1000 ppm硬脂酸锌(zn-st)而不是硬脂酸钙之外,以与上述实施例2-1中相同的方法制备聚乙烯树脂组合物。
285、比较例2-1至2-5
286、除了将条件改为下表3中所述的条件之外,以与上述实施例2-1相同的方法制备聚乙烯树脂组合物。
287、比较例2-6
288、除了使用熔融指数为1.0 g/10 min、密度为0.9600 g/cm3、分子量分布为4.5的高密度聚乙烯(i)之外,以与上述实施例1相同的方法制备聚乙烯树脂组合物。
289、比较例2-7
290、除不添加中和剂之外,以与上述实施例2-1相同的方法制备聚乙烯树脂组合物。
291、比较例2-8
292、除将条件改为下表3中所述的条件外,以与上述实施例2-1相同的方法制备聚乙烯树脂组合物。
293、[表3]
294、
295、上表中,ppmw是基于聚乙烯的总重量计算的。
296、此外,第一抗氧化剂是巴斯夫公司的irganoxtm1010,第二抗氧化剂是巴斯夫公司的irgafostm168。
297、此外,ca-st是硬脂酸钙的缩写,dht-4atm是kyowa的合成水滑石。
298、实验例2
299、对实施例和比较例中制备的聚乙烯树脂组合物的物理性质进行了如下测量和评价,结果分别如表4、图1和图2所示。
300、(1)密度:根据astm d 792标准测量。
301、(2)熔融指数(mi2.16):根据astm d1238(条件e,190°c,2.16kg载荷)标准测量。
302、(3)热稳定性评价
303、使用ares流变仪(ta instruments公司,25mm平行板几何结构)评估热稳定性。
304、首先,将上述实施例或比较例中制备的颗粒置于平行板几何结构上并熔化,然后压紧至1mm间隙制备试样,然后进行上样。之后,根据以下条件依次执行步骤1至3,并测量每个步骤的复数粘度和相位角。
305、<测量条件>
306、步骤1:温度230°c,频率0.1~100hz扫描,应变0.5%,振荡
307、步骤2:温度230°c,频率固定为1hz,应变0.5%,振荡30分钟
308、步骤3:温度230°c,频率0.1~100hz扫描,应变0.5%,振荡
309、分别在步骤1和步骤3测量复数粘度和相位角后,将角频率最低的第一点(0.628319 rad/s)处的复数粘度值定义为零剪切粘度,并将通过用trios软件的直线模型拟合vgp图的7个点得到的y = a + bx关系式中的斜率值(b)定义为相位角斜率,分别计算步骤1和步骤3的零剪切粘度和相位角斜率,并分别将其变化定义为零剪切粘度的变化(δ零剪切粘度)和相位角斜率的变化(δ相位角斜率)。
310、同时,相位角拐点被量化为两条切线相遇的拐点,这两条切线是在执行上述步骤1之后,在如步骤2所示使用旋转流变仪,在氧气条件下,以1hz的固定频率和230°c的高温振荡30分钟的同时测量相位角随时间的变化(步长时间),在相位角数据之前和之后绘制的。
311、图1是显示观察实施例2-2、2-3和比较例2-1、2-2的聚乙烯树脂组合物的复数粘度随各角频率变化结果的图;图2是显示观察实施例2-2、2-3和比较例2-1、2-2的聚乙烯树脂组合物的相位角随复数模量变化结果的图。
312、此外,图3是显示实施例2-3和比较例2-1的聚乙烯树脂组合物的相位角随时间变化曲线的相位角拐点的图。
313、(4)加工问题评估
314、在下列条件下,使用上述实施例和比较例中制备的聚乙烯树脂组合物制备拉伸膜,并观察在制备过程中和制备后在拉伸膜中出现的加工缺陷和黄化。
315、- 使用bruckner公司的实验室挤出生产线(l/d比:42,螺杆直径:25mm,熔体/t-模头温度:220℃)制备厚度为0.75mm的聚乙烯树脂组合物片材。
316、- 使用ocean science公司的coad.521拉伸机,对尺寸为50 mm(宽)x 50 mm(长)的聚乙烯树脂组合物片材进行双轴拉伸。
317、- 分别在124°c的条件下预热90秒后,以5x8 (mdxtd)的拉伸比进行顺序拉伸(md方向→td方向)。
318、[表4]
319、
320、实验结果表明,当使用实施例的聚乙烯树脂组合物制备和拉伸膜时,膜表面上未出现蝴蝶图案等加工缺陷,也未出现黄化。由此可见,实施例的聚乙烯树脂组合物具有优异的热稳定性。
321、同时,在比较例2-1和2-3的聚乙烯树脂组合物的情况下,由于δ相位角斜率较高,拉伸部分在膜拉伸过程中不均匀地撕裂,导致膜表面上出现蝴蝶图案;即使在满足δ相位角斜率条件但熔融指数高、密度低的比较例2-5中,膜拉伸过程中膜表面上也出现了蝴蝶图案。
322、此外,在比较例2-2的聚乙烯树脂组合物的情况下,由于其δ零剪切粘度较高,在膜拉伸过程中出现黄化;在比较例2-4的聚乙烯树脂组合物的情况下,其δ零剪切粘度较高,且熔融指数和密度较低,在膜拉伸过程中也出现黄化。
323、此外,在比较例2-6的树脂组合物中,其δ零剪切粘度和δ相位角斜率均较高,且分子量分布较窄,在膜拉伸过程中同时出现了蝴蝶图案和黄化。同样,在比较例2-7的树脂组合物中,其δ相位角斜率较高,以及在比较例2-8的树脂组合物中,由于其δ相位角斜率较高且熔融指数也较高,在膜拉伸过程中也同时出现了蝴蝶图案和黄化。
324、从这些实验结果可以看出,聚乙烯树脂组合物的密度、熔融指数、分子量分布、δ零剪切粘度和δ相位角斜率都会影响树脂组合物的热稳定性;此外,当这些物理性质在最佳范围内组合和控制时,聚乙烯树脂组合物具有优异的热稳定性,因此,在膜拉伸过程中可以实现稳定的拉伸过程,而不会出现蝴蝶图案和黄化。
版权声明:本站专利文献数据主要来源于国家知识产权局等公开渠道,由 技术新讯 进行整理汇编。页面设计及数据汇编的著作权归本站所有。全部内容仅供个人学习、科研评估与技术交流参考,严禁用于任何商业用途(包括但不限于直接生产制造、技术转让、倒卖数据等)。
免责条款:专利技术具有时效性,本站不对资料的绝对准确性、完整性和可实施性提供任何明示或暗示的担保。因参考本站内容造成的直接或间接损失,本站不承担相关法律责任。若您认为本站内容有侵权问题,请及时提供权属证明与我们联系,本站将在核实后依法处理。反馈意见:yyfuon@163.com