
一种青霉素类抗生素的水中痕量检测方法
本发明涉及水体抗生素检测,具体是涉及一种青霉素类抗生素的水中痕量检测方法。
背景技术:
1、青霉素类抗生素是指具有6-氨基青霉烷酸(6-apa)结构的一类化合物的总称,广泛应用于人体临床、畜牧业和水产养殖等领域。青霉素类抗生素在生产、使用和处置过程中大量进入环境水体,已在地表水、地下水、饮用水源地及近岸海域等各类水体中均有不同程度检出,检出浓度一般在ng/l级别。环境中的青霉素类抗生素残留会通过直接选择作用、促进耐药基因水平转移等方式富集耐药菌和抗生素耐药基因,对生态环境和人体健康构成严重威胁。
2、因此,建立灵敏、准确、可靠的水中痕量青霉素类抗生素检测方法,对于环境监测和风险评估具有重要的现实意义。目前,水中痕量抗生素的检测主要采用固相萃取-高效液相色谱-串联质谱法(spe-lc-ms/ms)。该技术路线通常包括:水样经滤膜过滤后,用固相萃取柱富集目标物,再经洗脱、浓缩、复溶后上机检测。然而,现有技术在处理青霉素类抗生素时存在以下不足:
3、其一,青霉素类抗生素具有高极性,在常规亲水性反相固相萃取柱上的保留较弱,容易随上样液穿透导致回收率不理想。有研究指出,部分极性较强的抗生素(如阿莫西林等)与固相萃取填料之间的吸附作用较弱,在净化过程中即被洗出,造成部分损失。现有方法通常将水样ph调节至3.0~4.0后上样,但青霉素类抗生素的β-内酰胺环在酸性条件下不稳定,易水解开环,进一步影响回收率。
4、其二,由于不同类别抗生素的理化性质差异较大,难以用统一的前处理方法完成所有类别抗生素的萃取。为实现多种抗生素的同时检测,现有技术往往需要在富集效率和目标物覆盖范围之间做出妥协。例如,cn107543877a公开了一种固相萃取-液相色谱串联质谱法同时检测水体中六类24种抗生素的方法,采用hlb固相萃取柱在ph 3.0~4.0条件下上样,用甲醇洗脱。该方法虽能同时检测多类抗生素,但针对青霉素类抗生素的富集效率较低,且酸性上样条件不利于青霉素类抗生素的稳定性。
5、其三,hlb柱基于亲水亲脂平衡的反相保留机理,对目标物的捕获缺乏选择性,大量基质干扰物会与目标物一同被保留,增加了基质效应。max柱虽能通过阴离子交换作用选择性吸附酸性化合物,但单独使用时对上样条件要求苛刻,且难以处理大体积水样。
6、其四,青霉素类抗生素的核心结构β-内酰胺环在水解、醇解、热解等条件下均不稳定,尤其在甲醇存在下会加速降解为青霉噻唑酸酯。然而,现有方法普遍采用甲醇作为洗脱液和复溶溶剂,并在水浴加热条件下氮吹浓缩,这些操作均可能加剧目标物的降解,导致检测结果偏低。
7、综上,现有技术亟需一种能够有效富集水中痕量青霉素类抗生素、同时兼顾目标物化学稳定性的检测方法。
技术实现思路
1、针对上述存在的问题,本发明提供了一种青霉素类抗生素的水中痕量检测方法。
2、本发明的技术方案是:
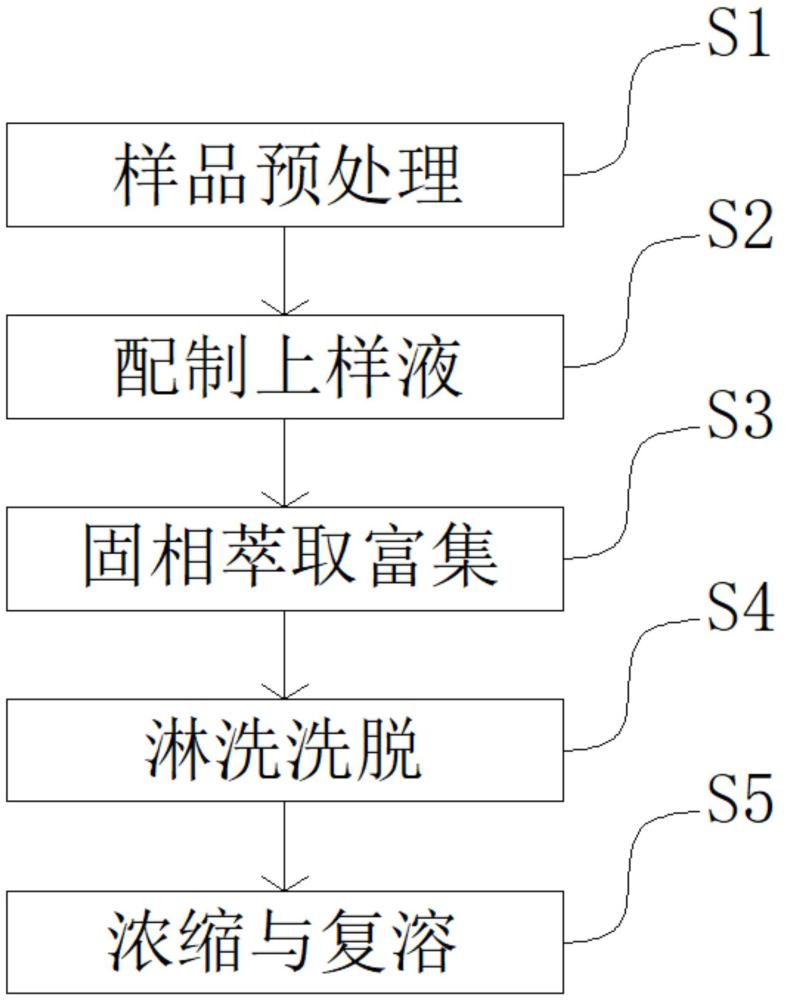
3、一种青霉素类抗生素的水中痕量检测方法,包括以下步骤:
4、s1、样品预处理:将待测水样过滤后,调节ph为6.5~8;
5、s2、配制上样液:向待测水样中加入含乙二胺四乙酸二钠的磷酸氢二钾-磷酸二氢钾缓冲液,并保持ph为6.5~8,得到上样液;
6、s3、固相萃取富集:取固相萃取柱并活化,取所述上样液流过固相萃取柱,使目标化合物吸附于柱上,所述固相萃取柱至少包含二乙烯苯和n-乙烯基吡咯烷酮共聚物填料;
7、s4、淋洗洗脱:用去离子水淋洗固相萃取柱,挤干后,用乙腈洗脱,收集洗脱液;
8、s5、浓缩与复溶:将洗脱液氮吹浓缩后,用去离子水定容,得到试样,向试样中加入内标混合液混匀,过滤后采用质谱仪检测试样中青霉素类抗生素的浓度。
9、进一步地,s1中,过滤时通过玻璃纤维滤膜或亲水性聚四氟乙烯滤膜过滤,孔径为0.45μm,调节ph时,采用色谱纯级的甲酸溶液或物质的量浓度为4~6mol/l的氢氧化钠溶液进行调节。
10、说明:采用0.45μm玻璃纤维或亲水性聚四氟乙烯滤膜过滤,配合色谱纯甲酸或4~6mol/l氢氧化钠调节ph,既能有效去除水样中悬浮颗粒物,又能避免引入干扰物质,同时保证青霉素类抗生素在ph 6.5~8条件下以离子态稳定存在,为后续离子交换吸附提供有利条件。
11、进一步地,s1中,若待测水样中含有氯,则添加抗坏血酸,添加量为0~100mg/l待测水样。
12、说明:添加20~100mg/l抗坏血酸可有效消除水样中余氯的氧化性干扰,避免青霉素类抗生素因氧化降解而导致检测结果偏低,保障痕量分析准确性。
13、进一步地,s2中,含乙二胺四乙酸二钠的磷酸氢二钾-磷酸二氢钾缓冲液中各个组分含量配比为:k2hpo4:kh2po4:na2edta·2h2o:待测水样=17~18g:6~7g:60~62g:1l。
14、说明:利用edta的金属络合作用消除水样中金属离子对青霉素类抗生素的螯合干扰,同时磷酸盐缓冲体系维持稳定的ph 6.5~8环境,确保上样液条件的一致性。
15、进一步地,s3中,所述固相萃取柱沿轴向从上至下依次设置有上筛板、第一填料层、中间筛板、第二填料层和下筛板,所述第一填料层为二乙烯苯和n-乙烯基吡咯烷酮共聚物填料,所述第二填料层为经季铵基团修饰的二乙烯苯和n-乙烯基吡咯烷酮强阴离子交换填料,所述上样液依次流过第一填料层和第二填料层,所述第一填料层对目标化合物进行初步疏水富集,所述第二填料层在ph 6.5~8条件下对以阴离子形式存在的目标化合物进行强阴离子交换选择性吸附,所述二乙烯苯和n-乙烯基吡咯烷酮共聚物填料的比表面积为700~900m2/g,平均粒径为40~50μm,二乙烯苯与n-乙烯基吡咯烷酮的质量比为1:0.5~2,所述经季铵基团修饰的二乙烯苯和n-乙烯基吡咯烷酮强阴离子交换填料的比表面积为600~800m2/g,平均粒径为40~50μm,第一填料层与第二填料层的长度比为1:0.5~1.5。
16、说明:通过设置上筛板、第一填料层(hlb)、中间筛板、第二填料层(max)和下筛板的分层柱床结构,利用hlb层的广谱疏水富集和max层的强阴离子交换选择性吸附的协同效应,显著提高了对青霉素类抗生素的富集效率和选择性,有效降低了基质干扰。
17、进一步地,s3中,固相萃取柱的填料填充量为150~300mg/6ml上样液,活化时,采用10~15ml甲醇和10~15ml水依次流过固相萃取柱完成活化,上样液流速为10~15ml/min,上样液总量为180~220ml,上样结束后用去离子水冲洗上样液容器1~2次,冲洗液一并流过固相萃取柱,整个固相萃取富集过程中填料保持密封。
18、说明:通过合理选择固相萃取住参数确保固相萃取柱的活化充分、上样效率高、目标物无损失。
19、更进一步地,s4中,去离子水淋洗量为5~8ml,先用含质量分数1~3%甲酸的乙腈溶液4~5ml洗脱第二填料层,再用乙腈溶液4~5ml洗脱第一填料层,合并两次洗脱液,洗脱流速为2~4ml/min。
20、说明:针对双层填料的不同保留机制设计分步洗脱方案——先用含1~3%甲酸的乙腈溶液洗脱max层,甲酸提供质子使目标物羧基质子化,打破离子交换作用,再用乙腈洗脱hlb层,合并两次洗脱液,确保两层填料上吸附的目标物均能被高效洗脱,克服了单一溶剂无法同时打破疏水作用和离子交换作用的缺陷。
21、进一步地,s5中,氮吹温度为25~30℃,去离子水定容至1~2ml,所述内标混合液为同时含有内标物阿莫西林-d4、氨苄西林-d5、青霉素v-d5和青霉素g-d7的乙腈溶液,每一种内标物的质量浓度均为2±0.05μg/ml,内标混合液总量为5~15μl,过滤时通过0.22μm滤膜过滤,质谱仪检测时离子源为电喷雾离子源正离子模式。
22、说明:采用25~30℃温和氮吹浓缩,避免高温导致青霉素类抗生素的β-内酰胺环热解开环;采用去离子水定容消除了有机溶剂对目标物色谱峰形的负面影响;四种同位素内标分别对应定量,有效校正前处理过程中的目标物损失和基质效应,保障定量准确性。
23、进一步地,s5中,青霉素类抗生素包括青霉素g、青霉素v、阿莫西林、氨苄西林、苯唑西林、氯唑西林、双氯西林、萘夫西林、哌拉西林、阿洛西林和甲氧西林。
24、说明:明确限定检测对象为环境中常见的11种青霉素类抗生素,覆盖了产量最大、使用最广、环境检出频率最高的青霉素类药物,满足当前环境监测的实际需求。
25、本发明的有益效果是:
26、(1)本发明针对青霉素类抗生素对酸、碱、热、醇均不稳定的化学特性,在方法全流程中进行了系统性优化,上样ph为6.5~8避开了强酸/强碱条件,确保β-内酰胺环在富集过程中不开环;洗脱采用乙腈替代甲醇,避免了甲醇的羟基氧原子攻击β-内酰胺环的羰基碳导致的醇解反应;洗脱体积优选4~5ml,既保证洗脱完全,又避免过量洗脱液延长后续氮吹时间导致的热降解;氮吹温度25~30℃,温和条件避免了高温热解。上述优化共同确保了目标物从前处理到仪器分析全流程的化学稳定性,从根本上保障了检测结果的准确性和可靠性。
27、(2)本发明针对青霉素类抗生素的高极性导致其在传统hlb固相萃取柱上保留极弱,上样体积通常被限制在10l以上方能保证回收率的问题,通过双层复合柱床的结构设计创造性地解决了这一矛盾:第一填料层(hlb)利用优化的亲水亲脂平衡对目标物进行初步疏水富集;第二填料层(max)在ph 6.5~8条件下,填料上的季铵基团带正电,与解离后带负电的青霉素分子发生强阴离子交换作用,实现选择性吸附。两层协同,实现了先广谱富集、再选择性捕获的双重富集机制,优选上样量200ml能保证优异的回收率,提高了分析通量。
版权声明:本站专利文献数据主要来源于国家知识产权局等公开渠道,由 技术新讯 进行整理汇编。页面设计及数据汇编的著作权归本站所有。全部内容仅供个人学习、科研评估与技术交流参考,严禁用于任何商业用途(包括但不限于直接生产制造、技术转让、倒卖数据等)。
免责条款:专利技术具有时效性,本站不对资料的绝对准确性、完整性和可实施性提供任何明示或暗示的担保。因参考本站内容造成的直接或间接损失,本站不承担相关法律责任。若您认为本站内容有侵权问题,请及时提供权属证明与我们联系,本站将在核实后依法处理。反馈意见:yyfuon@163.com