
一种基于QuEChERS和UPLC-MS/MS技术快速检测鸡肉中27种兽药残留的方法与流程
本发明涉及一种基于quechers和uplc-ms/ms技术快速检测鸡肉中27种兽药残留的方法,属于分析检测。
背景技术:
1、兽药在畜禽养殖业中广泛应用于疾病预防、治疗及促生长,然而,由于养殖环节中存在不规范用药乃至滥用现象,动物源性食品中兽药残留超标的问题日益突出,已成为食品安全领域备受关注的焦点之一。
2、残留药种类繁多,不仅包括磺胺类、喹诺酮类、四环素类、大环内酯类等常用抗生素,还涉及抗寄生虫药、激素类及苯二氮卓类等药物。不同类别药物在极性、酸碱性、热稳定性及溶解性等方面差异显著,化学性质跨度极大,给多残留同步检测带来了技术挑战。这些药物残留可通过食物链进入人体,短期暴露可能诱发过敏反应及肠道菌群结构紊乱,而长期低剂量摄入则会增加细菌耐药性传播风险,并可能产生致癌、致畸、致突变等慢性毒理效应,对公众健康构成潜在威胁。因此,建立一套高效、灵敏、覆盖范围广且可同步检测多类兽药残留的分析方法,已成为当前食品安全风险监测与监管工作中亟待解决的技术需求。
3、目前,兽药多残留检测面临的主要技术难点,一方面在于目标化合物之间理化性质差异大,另一方面在于动物源性食品基质成分复杂,易对痕量目标物产生显著干扰。传统检测方法往往局限于单一类别药物,不同种类药物需分别采用适配的提取净化方案及色谱-质谱检测条件,操作繁琐,检测周期长,试剂消耗大,难以满足大批量样本高通量快速筛查的实际需要。
4、针对上述问题,快速分散固相萃取(quechers)前处理技术因具有操作简便、耗时短、有机溶剂用量少、成本低廉等优势,最初应用于果蔬中农药残留检测,近年来已被逐步推广至畜肉和水产品中多类兽药残留的同时测定。与此同时,超高效液相色谱-串联三重四极杆质谱法(uplc-ms/ms)具备高分离度、高灵敏度及宽动态线性范围等特点,特别适用于复杂基质中痕量多组分的准确定量分析,为多残留同步检测提供了理想的技术平台。
5、现有对于鸡肉兽药残留的检测方法中,大多仅针对理化性质较为接近的少数几类兽药开展检测;当同时检测涵盖苯乙胺类、四环素类、喹诺酮类、氯霉素类、糖皮质激素、雄激素、三苯甲烷类等理化性质跨度巨大的多类别兽药时,采用常规单一ph的乙腈提取溶剂,容易造成部分极性兽药提取不完全,或部分易受酸碱影响的兽药发生降解,难以兼顾全部多种目标物的提取效率。如中国专利cn107576744a公开的一种检测动物源食品中兽药残留的方法,其采用固定单一ph乙腈提取方案,对部分理化性质适中的兽药(如部分磺胺类)回收率较好(75%~105%);但对于四环素、苯乙胺类、激素、三苯甲烷类这几类理化性质极端的目标物,提取回收率普遍低于70%,难以在鸡肉基质上同时实现苯乙胺类、四环素类、喹诺酮类、氯霉素类、糖皮质激素、雄激素、三苯甲烷类这一超大跨度多类别兽药的稳定同步提取。
6、如中国专利cn121784175a公开的一种同时检测动物源性食品中多种类兽药残留的方法,其回收率均在90%110%之间,相对偏差均在5%内,但其样品净化环节采用商品化净化萃取柱。商品化固相萃取柱为预制成品,耗材单价高,大批量鸡肉样品检测时检测成本高昂;且商品化柱填料配比固定,无法针对鸡肉基质中蛋白、脂肪等干扰物以及理化性质跨度大的多类别兽药进行配方优化,易造成部分极性兽药在净化阶段吸附损失。
7、可见,针对鸡肉基质中兽药残留的检测方法虽已有报道,但多局限于单一类别或同类性质兽药的残留测定,药物靶标覆盖范围有限,难以实现多类别差异性质兽药同步筛查;不同类别兽药前处理条件难以兼容,多组分检测需拆分样品分别处理,检测成本高、耗时长;同时鸡肉基质中的蛋白、脂肪易产生基质干扰,多组分共检时基质效应校正难度大,且现有方法大多难以兼顾不同兽药对应的限量要求,不利于批量样品的多残留风险筛查。
技术实现思路
1、针对现有技术存在的不足,本发明的目的在于,提供一种基于quechers和uplc-ms/ms技术快速检测鸡肉中27种兽药残留的方法,该方法能够实现27种极性、酸碱性差异极大的兽药同步高效提取,分离与定量;检测的准确性好、灵敏度高且具有较高的稳定性和重现性;适用场景广泛、可落地性强,具备良好的市场推广前景与检测方法开发的应用价值。
2、为了实现上述目的,提供的技术方案如下:
3、本发明提供了一种基于quechers和uplc-ms/ms技术快速检测鸡肉中27种兽药残留的方法,所述方法包括如下步骤:
4、(1)样品前处理
5、称取待测鸡肉样品,加入缓冲溶液,均质;再加入β-葡糖苷醛甙酶-芳基硫酸酯酶进行酶解反应;反应后加入1%氨水-乙腈溶液提取溶剂和无水硫酸钠进行一次提取;滤渣再加入1%乙酸-乙腈溶液二次提取;合并两次提取液;向提取液中加入quechers净化试剂,涡旋混匀,离心后取上清液,氮吹至干,溶解,过滤膜,得待测液;
6、(2)采用超高效液相色谱-串联三重四极杆质谱(uplc-ms/ms)检测步骤(1)待测液,并依据标准曲线模型,计算待测样品中27种兽药残留量。
7、在一种实施方式中,所述27种兽药包括氯霉素、氟苯尼考、氢化可的松、地塞米松、醋酸氟氢可的松、地美硝唑、甲硝唑、沙丁胺醇、克伦特罗、莱克多巴胺、林可霉素、金刚烷胺、金霉素、土霉素、多西环素、磺胺喹恶啉、磺胺二甲嘧啶、甲氧苄啶、地西泮、睾酮、甲睾酮、氯丙嗪、诺氟沙星、环丙沙星、恩诺沙星、孔雀石绿、结晶紫。
8、在一种实施方式中,步骤(1)所述缓冲溶液为乙酸铵缓冲液,ph为5.0~5.5,浓度为0.2~0.3mol/l。
9、在一种实施方式中,步骤(1)所述鸡肉样品和缓冲溶液的质量体积比为2: 8~10;g:ml。
10、在一种实施方式中,步骤(1)所述均质的条件为转速控制8000~15000 r/min,均质时间30~120 s。
11、在一种实施方式中,步骤(1)所述β-葡糖苷醛甙酶-芳基硫酸酯酶的添加量为每2g样品对应添加的酶活为0.1~0.5u。
12、在一种实施方式中,步骤(1)所述酶解反应的条件为30~40℃,时间为12~24h。
13、在一种实施方式中,步骤(1)所述1%氨水-乙腈溶液提取溶剂的加入量为每2g鸡肉样品添加10~15ml。
14、在一种实施方式中,步骤(1)所述无水硫酸钠的添加量为每2g鸡肉样品添加5~10g。
15、在一种实施方式中,步骤(1)所述提取后需要离心取上清,离心的参数为:10000~15000 r/min离心5 ~10 min。
16、在一种实施方式中,步骤(1)所述1%乙酸-乙腈溶液的添加量为每2 g鸡肉样品添加10~15 ml。
17、在一种实施方式中,步骤(1)所述入quechers净化试剂由psa和c18组成;其中psa和c18质量比为1:1;其添加量为每2 g鸡肉样品对应的quechers净化试剂200~300 mg。
18、在一种实施方式中,步骤(2)所述超高效液相色谱-串联三重四极杆质谱的液相色谱条件:采用acquity uplc beh c18色谱柱(2.1 mm×100 mm,1.7 μm);流动相a相为0.1%甲酸水溶液,b相为乙腈;流速为0.300 ml/min;柱温为30~40 ℃;进样量为2~10 μl;线性梯度洗脱程序为0~1 min,95%~92%a;1~2 min,92%~75%a;2~2.6 min,75%~30%a;2.6~3.0min,30%~10%a;3.0~4.0 min,10%~5%a;4.0~4.1 min,5%~5%a;4.1~4.8 min,5%~10%a;4.8~5.8 min,10%~70%a;5.8~6.5 min,70%~95%a。
19、在一种实施方式中,步骤(2)所述超高效液相色谱-串联三重四极杆质谱的质谱条件:采用电喷雾离子源(esi),正离子和负离子切换模式;多反应监测(mrm)模式;各化合物的锥孔电压10~40 v及碰撞电压参数8~35 v。
20、在一种实施方式中,步骤(2)所述的标准曲线模型构建过程中以空白样品作为基质溶液。
21、本发明还提供了上述所述方法在食品生产监管中的应用。
22、本发明还提供了一种提高鸡肉中27种兽药残留检测准确度和灵敏度的方法,所述方法包括如下步骤:
23、(1)样品前处理
24、称取待测鸡肉样品,加入缓冲溶液,均质;再加入β-葡糖苷醛甙酶-芳基硫酸酯酶进行酶解反应;反应后加入1%氨水-乙腈溶液提取溶剂和无水硫酸钠进行一次提取;滤渣再加入1%乙酸-乙腈溶液二次提取;合并两次提取液;向提取液中加入quechers净化试剂,涡旋混匀,离心后取上清液,氮吹至干,溶解,过滤膜,得待测液;
25、(2)采用超高效液相色谱-串联三重四极杆质谱(uplc-ms/ms)检测步骤(1)待测液,并依据标准曲线模型,计算待测样品中27种兽药残留量。
26、有益效果:
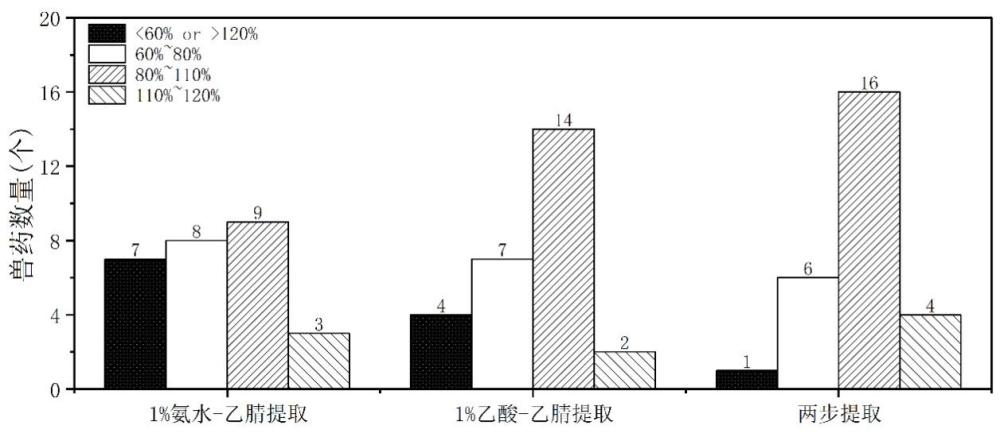
27、(1)本发明检测覆盖范围广,兽药种类差异跨度大:本发明突破传统“一类药物对应一套检测方案”的技术局限,针对理化性质、酸碱性、极性差异显著的数27种兽药,搭建了统一的前处理流程与通用色谱-质谱检测体系;核心在于采用乙酸铵缓冲体系结合β-葡糖苷醛甙酶-芳基硫酸酯酶酶解处理,有效释放鸡肉基质中结合态的苯乙胺类兽药,大幅提升该类目标物提取效率;同时创新采用1%氨水-乙腈、1%乙酸-乙腈两步顺序提取工艺,碱性条件优先溶出苯乙胺类碱性药物,弱酸性溶剂针对性提取四环素、喹诺酮类适配酸性环境的兽药,弥补单一ph溶剂提取的技术缺陷,最终实现27种极性、酸碱性差异极大的兽药同步高效提取,真正完成多类别兽药残留的同步提取、同步分离与同步测定;
28、(2)前处理工艺精简高效,适配大批量高通量筛查:本发明基于改进型quechers技术优化前处理流程,省去传统固相萃取方法中活化、淋洗、氮吹浓缩及溶剂置换等繁琐步骤; psa与c18质量比1∶1的专属净化吸附剂组合,摒弃gcb石墨化炭黑与额外无水硫酸镁,既避免gcb对四环素、喹诺酮类平面结构兽药的吸附损失,又规避无水硫酸镁放热对热不稳定兽药的破坏;依托psa去除脂肪酸、有机酸等极性杂质、c18去除脂类、固醇类非极性杂质的协同净化效果,在无需高成本captiva emr-lipid固相萃取小柱的前提下,实现优质净化效果,兼顾检测回收率与低成本检测需求;整套流程大幅缩短单批次样品前处理时长,显著降低有机溶剂消耗,适配大批量鸡肉样本筛查,上机单针样品检测仅需10分钟,检测效率大幅提升。
29、(3)灵敏度优异且抗干扰性强:检测端选用0.1%甲酸水-乙腈作为流动相体系,经与纯水、0.2%甲酸水体系对比验证,该体系可兼顾极性兽药离子化效率与各组分色谱峰形,有效弱化共流出杂质引发的基质效应放大问题。同时依托超高效液相色谱-串联三重四极杆质谱的多反应监测(mrm)模式,精准锁定各目标物母离子-子离子特征过渡通道,高效排除鸡肉基质中蛋白质、脂肪等内源性成分干扰。
30、针对鸡肉基质对不同兽药的差异化基质效应(莱克多巴胺、沙丁胺醇强基质增强效应,诺氟沙星、环丙沙星、恩诺沙星中等基质增强效应,部分兽药存在基质抑制效应),采用空白鸡肉基质匹配标准曲线进行定量校正,彻底抵消基质干扰,保障检测稳定性。本方法定量限达0.02~2.0 μg/kg,整体检出限维持ng/kg~μg/kg级别,全面满足现行gb 31650-2019《食品安全国家标准 食品中兽药最大残留限量》的检测要求;
31、(4)定性定量精准可靠,方法学性能优异:本发明采用色谱保留时间结合离子丰度比双重定性判定机制,搭配外标法或内标法实现精准定量,同时通过基质匹配标准曲线校正基质干扰,进一步提升检测准确性。整套前处理与色谱条件协同适配后,各兽药化合物基质匹配标准曲线线性系数r²均大于0.995,线性关系良好;方法加标回收率稳定在70.2%~117.1%,相对标准偏差rsd仅为1.3%~9.8%(n≥6),优于常规方法70%~120%回收率、rsd小于15%的技术指标,具备极佳的精密度、稳定性与重现性。
32、(5)筛查定量一体化,检测链条完整闭环:本发明集成双重检测功能,既可通过mrm特征离子对的有无及丰度比,快速完成违禁药物、超范围用药的靶向筛查,实现风险快速初判;又可依托精准的标准曲线体系,对筛查出的阳性样本完成兽药残留浓度的准确定量,形成“筛查→确证→定量”闭环的检测体系,兼顾风险筛查效率与精准定量需求。
33、(6)普适性拓展性强,产业化应用价值高:本发明以鸡肉为典型动物源性食品基质,建立了成熟、完整的方法学体系,整套核心前处理流程、净化参数及色谱-质谱检测条件,可平稳迁移应用于猪肉、牛肉、鸭肉及各类水产品等其他动物源性食品的兽药残留检测,适用场景广泛、可落地性强,具备良好的市场推广前景与检测方法开发的应用价值。
版权声明:本站专利文献数据主要来源于国家知识产权局等公开渠道,由 技术新讯 进行整理汇编。页面设计及数据汇编的著作权归本站所有。全部内容仅供个人学习、科研评估与技术交流参考,严禁用于任何商业用途(包括但不限于直接生产制造、技术转让、倒卖数据等)。
免责条款:专利技术具有时效性,本站不对资料的绝对准确性、完整性和可实施性提供任何明示或暗示的担保。因参考本站内容造成的直接或间接损失,本站不承担相关法律责任。若您认为本站内容有侵权问题,请及时提供权属证明与我们联系,本站将在核实后依法处理。反馈意见:yyfuon@163.com